Le règlement MDR, Règlement (UE) 2017/745 relatif aux dispositifs médicaux depuis son application le 26 mai 2021, a marqué une rupture majeure dans la régulation des technologies de santé au sein de l’Union européenne. Derrière les termes “harmonisation”, “renforcement de la sécurité” ou “traçabilité accrue”, ce texte cache une transformation profonde qui bouscule les modèles traditionnels de conformité. Pour les professionnels du secteur, le temps de l’adaptation n’est plus — il faut désormais maîtriser les subtilités du règlement pour rester compétitif.
Mais qu’elles sont-elles ?
Règlement MDR, pourquoi ? L’origine d’une refonte structurelle
La directive 93/42/CEE sur les dispositifs médicaux (MDD) souffrait de disparités d’application entre États membres. Les scandales des prothèses mammaires PIP ou des implants de hanche défectueux ont révélé des failles systémiques : manque de transparence, faiblesses dans la surveillance post-commercialisation, inégalités dans l’évaluation clinique.
Le MDR répond à ces carences avec des exigences renforcées sur :
- L’évaluation clinique et la démonstration du bénéfice clinique
- La surveillance post-commercialisation (PMS)
- La traçabilité via l’identification unique du dispositif (UDI)
- L’accès public aux données via EUDAMED
Texte officiel du règlement 2017/745
Ce que le MDR change en profondeur pour les fabricants
1. Dossier technique : plus exigeant, plus structuré
Le contenu du dossier est désormais harmonisé, centré sur :
- la conformité au Règlement
- une démonstration de sécurité et de performance continue
- un plan de gestion des risques intégré au cycle de vie du dispositif
2. Évaluation clinique : la fin de l’équivalence automatique
L’utilisation de données d’équivalence (notamment avec des dispositifs concurrents) est fortement restreinte. Désormais, les fabricants doivent produire leurs propres données cliniques, sauf justification robuste et accès total aux données du produit de référence.
3. PMS & vigilance : responsabilité renforcée
Le fabricant doit démontrer une surveillance proactive, avec des obligations de rapport périodique de sécurité (PSUR), et des mises à jour du rapport d’évaluation clinique (CER).
Le rôle central du MDCG : pilote de la normalisation
Le Medical Device Coordination Group (MDCG) est l’organe pivot de l’uniformisation réglementaire en Europe. Composé d’experts des autorités compétentes nationales, ce groupe publie régulièrement des guidances (MDCG Guidelines) qui détaillent l’application du MDR sur des points spécifiques : classification, documentation technique, logiciel médical, etc.
Le Medical Device Coordination Group (MDCG) joue un rôle clé dans l’interprétation et la mise en œuvre du MDR. Il peut être consulté sur des questions complexes ou sensibles, tout comme le rôle consultatif qu’exerce la HAS (Haute Autorité de Santé) en France sur les dispositifs médicaux et les médicaments.
Pour trouver les guidances : MDCG Guidelines
Conséquences opérationnelles : une mise en conformité plus coûteuse mais plus robuste
De nombreux fabricants, notamment de classe I (non stérile, non mesurant), ont dû changer d’organisme notifié. Pour les dispositifs de classe II et III, la charge réglementaire s’est traduite par :
- une augmentation des coûts de mise sur le marché
- une durée de certification rallongée
- des délais accrus liés à la saturation des organismes notifiés
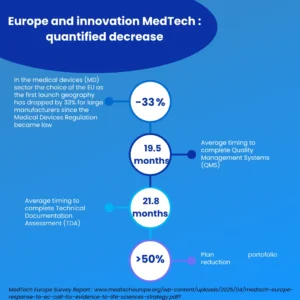
Selon une étude menée par MedTech Europe, nombreux dispositifs médicaux des petites à moyennes entreprises pourraient disparaître du marché européen, car le coût de la re certification ne justifie plus leur maintien commercial.
Source : www.medtecheurope.org
En synthèse : Le MDR, un levier de qualité… à double tranchant
Le règlement MDR vise une montée en qualité, une harmonisation et une meilleure protection des patients. Mais il impose un standard élevé, parfois trop lourd pour les plus petits acteurs. Ce n’est pas une simple mise à jour réglementaire : c’est un changement de paradigme.
Les fabricants qui tireront leur épingle du jeu seront ceux capables d’intégrer la réglementation dans leur stratégie produit dès la phase de conception (approche by design), tout en optimisant leurs processus qualité et cliniques.
Conclusion
Chez BluePharm, nous savons que le Règlement (UE) 2017/745 ne se résume pas à une simple conformité documentaire — c’est un réel levier de différenciation pour les fabricants qui anticipent, structurent et sécurisent leur stratégie réglementaire. Notre mission est de transformer la contrainte réglementaire en avantage compétitif, en vous accompagnant à chaque étape.
Vous faire gagner du temps, de la robustesse réglementaire et de la lisibilité stratégique, voilà notre engagement.