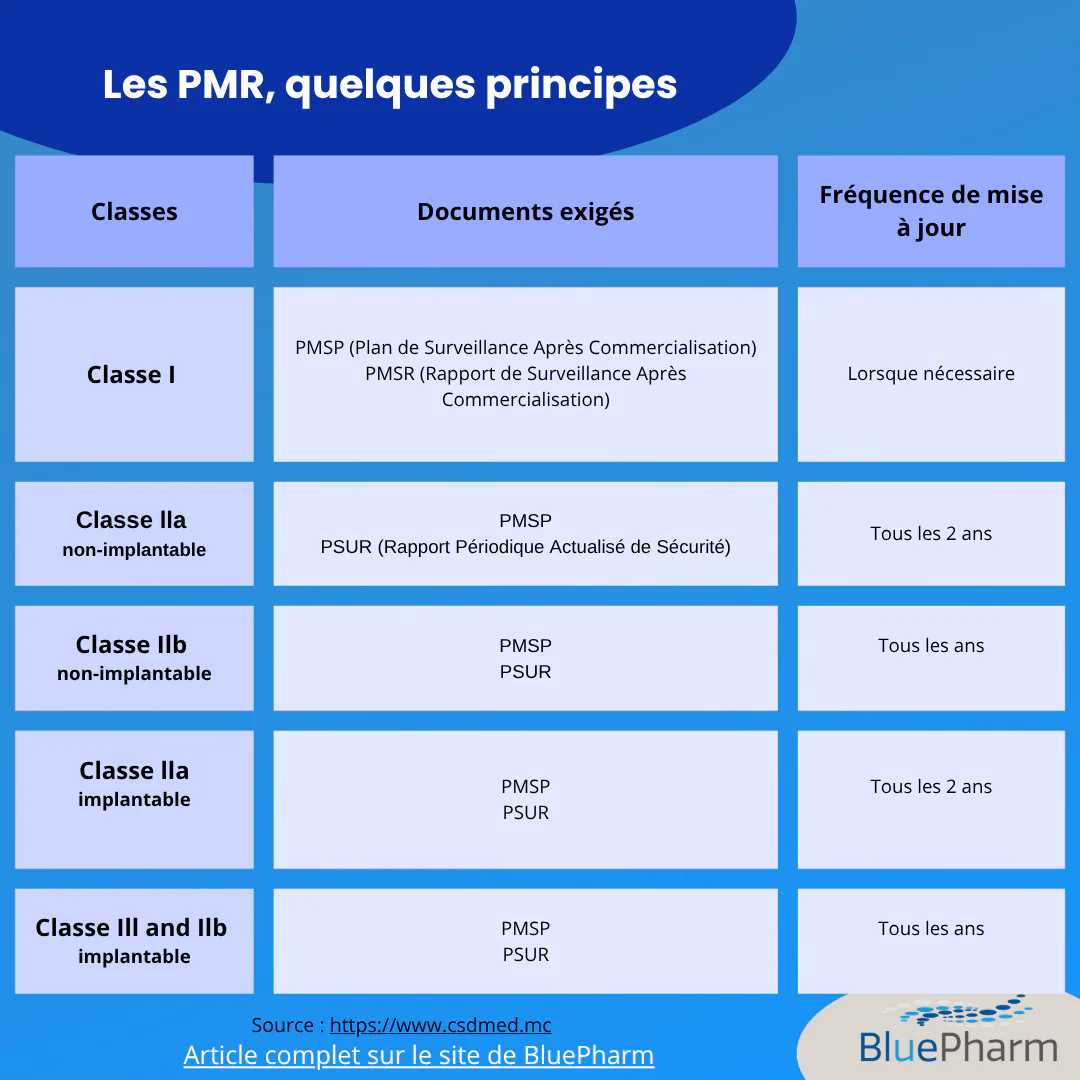
Dans un contexte réglementaire en forte évolution, les obligations de vigilance et surveillance post-commercialisation (PMS/PMSR/PSUR) pour les fabricants et opérateurs de dispositifs médicaux (DM) sont essentielles. La réforme introduite par le Règlement (UE) 2017/745 (MDR) impose un cadre plus exigeant sur la durée de vie, la performance et le retour d’expérience des dispositifs.
Pour BluePharm et ses clients, il s’agit d’un enjeu clé : non seulement pour assurer la conformité réglementaire, mais aussi pour valoriser la sécurité et la réputation du produit sur le marché.
Cadre réglementaire de la vigilance et surveillance post commercialisation : définition des obligations
Le MDR (Règlement 2017/745) consacre un chapitre spécifique (Chapitre VII) à la surveillance post-commercialisation, à la vigilance et à la surveillance du marché. Concrètement, cela se traduit par :
- la mise en place d’un système PMS par le fabricant, intégré à son système de gestion qualité ;
- la nécessité de notifier tout incident grave, et de mettre en œuvre des Mesures Correctives de Sécurité sur le Terrain (FSCA) si besoin ;
- l’établissement de rapports périodiques de sécurité (PSUR) ou de rapports de surveillance après commercialisation, selon la classe de risque du dispositif.
- l’analyse des tendances d’incidents pour anticiper les défaillances et améliorer les dispositifs.
En d’autres termes, c’est une boucle continue : collecte des données, analyse, action corrective, documentation.
Clarification sur PMS, PMSR, PSUR : les bases de la surveillance post-commercialisation
Ces acronymes structurent tout le système européen de surveillance post-commercialisation des dispositifs médicaux.
PMS – Post-Market Surveillance
Le PMS (ou surveillance après commercialisation) désigne le système global mis en place par le fabricant pour suivre la sécurité, la performance et la conformité d’un dispositif tout au long de sa vie sur le marché.
Il repose sur la collecte continue de données (incidents, réclamations, retours utilisateurs, études de suivi clinique…) et leur analyse afin d’anticiper les risques et d’engager des actions correctives ou préventives.
PMSR – Post-Market Surveillance Report
Le PMSR est le rapport simplifié de surveillance destiné principalement aux dispositifs médicaux de classe I (et parfois IIa à faible risque).
Ce document synthétise les données issues du PMS et les conclusions sur la sécurité et la performance du dispositif. Il doit être tenu à disposition de l’autorité compétente et mis à jour lorsqu’une évolution notable est identifiée.
PSUR – Periodic Safety Update Report
Le PSUR (rapport périodique de sécurité) s’applique aux dispositifs de classe IIa, IIb et III.
C’est un document plus détaillé que le PMSR : il présente l’analyse bénéfice/risque, les tendances d’incidents, les mesures correctives et la synthèse des performances.
Sa fréquence est réglementée : tous les deux ans pour les DM de classe IIa et chaque année pour les classes IIb et III.
Pourquoi renforcer la vigilance et la surveillance post-commercialisation ?
Plusieurs facteurs poussent à renforcer ce volet :
- L’évolution technologique des dispositifs qui devient plus rapide (logiciels, objets connectés, implants complexes) implique des risques nouveaux et une durée de vie prolongée.
- Les attentes des autorités européennes se durcissent : elles exigent plus de transparence, plus de données, plus de contrôle périodique.
- Du côté marché et utilisateur, la sécurité est un argument différenciant : une bonne vigilance améliore la confiance, réduit le nombre de rappels et donc les coûts réputationnels.
- Enfin, la non-conformité peut entraîner des sanctions, des retraits du marché, voire des litiges importants.
Bonnes pratiques pour anticiper et structurer la vigilance des DM
Voici cinq bonnes pratiques essentielles à mettre en place :
a. Intégrer la vigilance dès la conception produit
Dès la phase de développement, prévoir la collecte des données post-launch et la mise en place d’un plan PMS/PMSR/PSUR. La rédaction médicale joue un rôle crucial dans le dossier technique et la documentation associée.
b. Mettre en place une surveillance des tendances efficace
Ce n’est pas uniquement réactif : la surveillance des tendances (signalement de la fréquence d’incidents, comportements d’utilisation) permet d’anticiper une déviation produit.
c. Organiser les rapports périodiques (PSUR) selon la classe de risque
Pour les dispositifs de classe IIa, IIb, III ou implantables, l’élaboration d’un PSUR ou d’un rapport PMS régulier est requise. Préparer la documentation, prévoir les indicateurs clés, les revues.
d. Harmoniser documentation, qualité et traçabilité
Le système PMS doit être aligné avec la gestion qualité. Les opérateurs économiques (fabricants, mandataires, distributeurs) doivent être clairement identifiés.
e. Communiquer efficacement les mesures correctives
Lorsque des incidents graves sont identifiés, il faut non seulement notifier l’autorité compétente mais aussi informer les utilisateurs via des Field Safety Notices (FSN) ou mesures correctives.
En résumé : le système de vigilance doit être proactif, documenté, structuré — et aligné avec vos objectifs produit et marché.
Impacts pour les fabricants, et les partenaires comme BluePharm
Pour les fabricants :
- Augmentation des obligations documentaires, ce qui implique une charge rédactionnelle accrue.
- Besoin d’anticiper les retours d’expérience et de les intégrer dans la stratégie produit.
- Risque de non-conformité accru => importance majeure de l’accompagnement.
Pour les partenaires comme BluePharm :
- Collecte et structuration des données PMS/PSUR.
- Rédaction des rapports périodiques, des notices de sécurité, des FSN.
- Conseil stratégique sur la traçabilité, les indicateurs de performance post-market.
Conclusion
La vigilance et la surveillance post-commercialisation des dispositifs médicaux ne sont plus des options secondaires : elles sont désormais au cœur de la conformité réglementaire et de la performance produit.
En adoptant une démarche proactive, structurée et alignée avec les obligations du MDR, les acteurs du DM peuvent transformer la vigilance en avantage stratégique. Comme partenaire, BluePharm est bien placé pour accompagner cette transition : de la rédaction médicale à la gestion des retours d’expérience jusqu’à la conformité PMS.
🔗 Liens utiles
- ANSM – Post-market surveillance et vigilance des DM (France) : ansm.sante.fr ANSM
- MDCG – Guidance documents pour mise en œuvre MDR/IVDR : health.ec.europa.eu Public Health
- “Surveillance après commercialisation des dispositifs médicaux” – csdmed.mc CSDmed
- Voir l’article sur le même sujet : Dispositifs médicaux et matériovigilance : êtes vous prêts pour les obligations 2025 ?