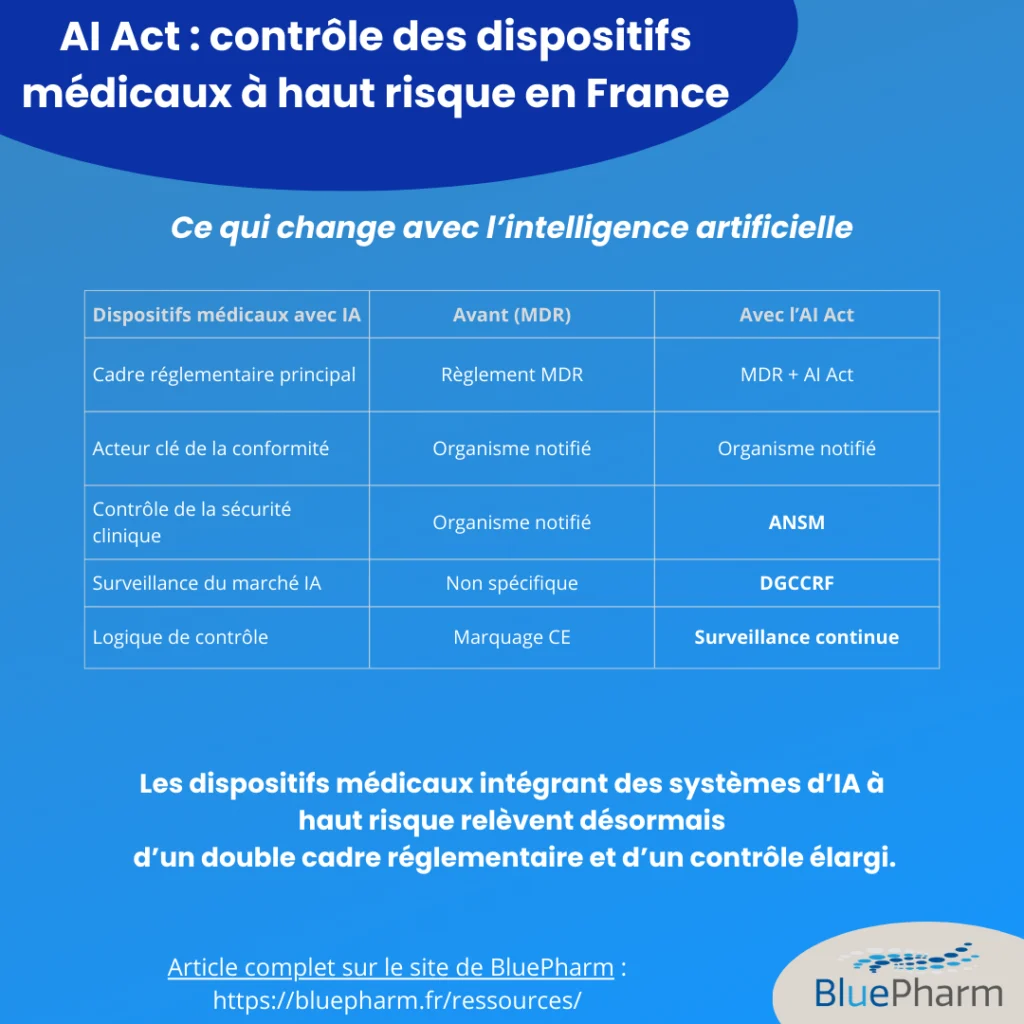
Le règlement européen sur l’intelligence artificielle (AI Act) introduit en changement majeur en classant les DM et les DM intégrant de l’IA comme des dispositifs à haut risque. Le règlement IA (UE) 2024/1689 est entré en vigueur le 2 août 2024. Il deviendra applicable à partir du 2 août 2026 pour certaines dispositions, et à partir du 2 août 2027 pour les systèmes d’IA à haut risque (article 6 §1).
En France, l’ANSM et la DGCCRF devraient avoir un rôle central pour le contrôle de ces technologies.
Sources : https://www.ticpharma.com/story?ID=3022, https://www.lexing.law/avocats/ia-act-et-dispositifs-medicaux-comprendre-les-nouvelles-regles-de-classification/2024/11/29/
Contrairement aux dispositifs médicaux « classiques », les DM intégrant de l’IA relèveront à la fois du cadre MDR et du règlement IA, avec une organisation du contrôle profondément renouvelée.
Règlement européen sur l’intelligence artificielle, IA Act : les dispositifs médicaux IA classés « à haut risque »
Le règlement sur l’intelligence artificielle repose sur une classification par niveau de risque. Les dispositifs médicaux intégrant de l’IA sont explicitement visés lorsque l’algorithme :
- contribue au diagnostic,
- influence une décision thérapeutique,
- ou impacte directement la sécurité du patient.
Dans ces cas, le système est automatiquement classé IA à haut risque, sans possibilité de déclassement.
Cette qualification entraîne des obligations renforcées pour les fabricants, notamment :
- gestion documentée des risques algorithmiques,
- gouvernance des données d’entraînement,
- supervision humaine,
- traçabilité et journalisation des décisions.
👉 Texte officiel de l’AI Act :
https://digital-strategy.ec.europa.eu/fr/policies/regulatory-framework-ai
Un point clé : le contrôle ne reposera pas uniquement sur les organismes notifiés
Le contrôle des dispositifs médicaux à haut risque intégrant de l’IA ne sera pas uniquement assuré par les organismes notifiés, comme c’est le cas aujourd’hui pour le marquage CE sous le MDR.
Selon le schéma envisagé :
- les organismes notifiés continueraient d’intervenir sur la conformité MDR,
- les autorités nationales seraient compétentes pour le contrôle du respect du règlement IA.
En France, ce rôle reviendrait principalement à :
- ANSM
- DGCCRF
Rôle de l’ANSM : sécurité sanitaire et dispositifs médicaux IA
L’ANSM, déjà compétente pour :
- la surveillance du marché des dispositifs médicaux,
- la matériovigilance,
- les inspections,
serait naturellement positionnée pour contrôler les exigences de sécurité et de performance des systèmes d’IA à haut risque utilisés à des fins médicales.
Cela inclurait notamment :
- la cohérence entre les performances revendiquées et les résultats réels,
- la gestion des biais algorithmiques susceptibles d’impacter la sécurité des patients,
- la supervision humaine effective dans l’utilisation clinique.
Rôle de la DGCCRF : conformité, pratiques et mise sur le marché
La DGCCRF en lien avec la DGE interviendrait quant à elle sur un autre volet du règlement européen sur l’intelligence artificielle :
- conformité des produits mis sur le marché,
- loyauté des informations fournies,
- respect des obligations du fournisseur d’IA.
Dans le cas des dispositifs médicaux IA, cela pourrait concerner :
- les allégations associées aux performances algorithmiques,
- la transparence vis-à-vis des utilisateurs professionnels,
- la conformité documentaire exigée par l’AI Act.
Un empilement réglementaire à anticiper pour les fabricants
Pour les fabricants de dispositifs médicaux, l’enjeu est majeur :
un DM intégrant de l’IA à haut risque devra démontrer sa conformité :
- au MDR (UE 2017/745),
- au règlement européen sur l’intelligence artificielle,
- et aux exigences nationales de surveillance du marché.
Cette superposition des cadres implique :
- une anticipation dès la conception (by design),
- une coordination étroite entre équipes réglementaires, cliniques et data,
- une documentation beaucoup plus robuste des algorithmes.
Quelles conséquences opérationnelles pour les acteurs du DM et du numérique en santé ?
À court et moyen terme, ce nouveau modèle de contrôle signifie :
- plus d’interactions avec les autorités nationales,
- des inspections potentielles élargies aux briques IA,
- une vigilance accrue sur les mises à jour algorithmiques post-marquage CE.
Finalement, la question n’est plus de savoir si les dispositifs médicaux IA seront contrôlés, mais par qui et selon quelles modalités concrètes.
Conclusion
Le règlement européen sur l’intelligence artificielle introduit une rupture claire dans la régulation des dispositifs médicaux intégrant de l’IA. En France, l’ANSM et la DGCCRF devraient devenir des acteurs clés du contrôle de ces technologies, aux côtés des organismes notifiés.
Pour les industriels, CRO et éditeurs de solutions numériques en santé, cette évolution impose une montée en maturité réglementaire sur l’IA, désormais considérée comme un composant critique du produit de santé.
Si vous souhaitez recevoir nos articles régulièrement, inscrivez-vous à notre Newsletter .