Depuis l’entrée en vigueur des règlements européens MDR (2017/745) et IVDR (2017/746), les fabricants de dispositifs médicaux et de diagnostics in vitro font face à des exigences accrues en matière de certification et d’évaluation clinique. Si ces règles visent à renforcer la sécurité des patients, elles ont un effet pervers : les dispositifs médicaux orphelins risquent de disparaître du marché européen.
Ces dispositifs médicaux orphelins, souvent destinés à des maladies rares ou à de très petites populations de patients, représentent un enjeu crucial pour la médecine de précision et la continuité des soins. Pourtant, faute de moyens et de clarté réglementaire, ils pourraient devenir les grands oubliés de la réforme.
Que sont les dispositifs médicaux orphelins ?
Un dispositif médical orphelin est un produit utilisé pour des indications très spécifiques, souvent rares, où le nombre de patients est trop faible pour justifier un développement industriel classique. Leur valeur est immense : ils permettent de traiter des maladies graves pour lesquelles il n’existe parfois aucune alternative thérapeutique.
Exemples : des implants rares, des tests diagnostiques pour maladies génétiques rares, ou encore des dispositifs chirurgicaux hautement spécialisés.
Le choc de la transition MDR/IVDR
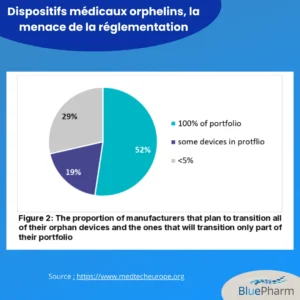
Selon le rapport MedTech Europe 2024 :
- 53 % des fabricants d’IVD orphelins prévoient de transférer toute leur gamme sous IVDR.
- Mais 26 % ne prévoient de transférer que moins de 5 % de leur portefeuille.
- Côté dispositifs médicaux, 52 % des fabricants envisagent de migrer leurs dispositifs orphelins sous MDR, mais 29 % n’envisagent que moins de 5 %.
👉 En clair : près d’un tiers des dispositifs orphelins risquent de ne plus être disponibles en Europe.
Pourquoi un tel risque ?
- Les fabricants doivent fournir des preuves cliniques au même niveau que pour des dispositifs grand public.
- Or, dans le cas des maladies rares, mener des essais cliniques est extrêmement complexe : le recrutement des patients est difficile, les cohortes sont limitées et les coûts explosent.
- À cela s’ajoutent les frais de certification (QMS, TDA, PMS) qui pèsent particulièrement lourd sur les PME, souvent à l’origine de ces innovations.
La cause principale est la charge réglementaire disproportionnée.
Résultat : certains fabricants renoncent à poursuivre la certification, préférant se concentrer sur des marchés hors Europe.
Les essais cliniques, une barrière mais aussi une opportunité
Pour les dispositifs orphelins, la démonstration clinique est le principal défi. Mais elle peut aussi devenir une opportunité si elle est bien encadrée.
Chez BluePharm, nous travaillons à :
- Concevoir des protocoles d’essais cliniques adaptés aux maladies rares (cohortes réduites, endpoints adaptés, données observationnelles).
- Valoriser les données en vie réelle (Real-World Evidence) pour compléter des essais difficiles à conduire.
- Anticiper les attentes des organismes notifiés afin de sécuriser les dépôts de dossiers.
Avec une approche stratégique, il est possible de réduire les délais, limiter les coûts et surtout éviter la disparition de dispositifs essentiels pour des patients souvent sans alternative.
Quelles solutions pour éviter la fuite des dispositifs orphelins ?
Les industriels et associations proposent plusieurs pistes :
- Des procédures accélérées ou allégées pour les dispositifs à destination de maladies rares.
- Une meilleure reconnaissance des données observationnelles dans l’évaluation clinique.
- Un accompagnement spécifique des PME par les autorités et les organismes notifiés.
- Une harmonisation européenne afin d’éviter des interprétations divergentes qui complexifient encore les démarches.
Ces ajustements permettraient de sauvegarder l’accès aux dispositifs orphelins tout en garantissant la sécurité des patients.
Conclusion
Les dispositifs médicaux orphelins sont aujourd’hui menacés par la complexité et les coûts du MDR et de l’IVDR. Sans adaptation des règles, une partie d’entre eux pourrait disparaître du marché européen, privant des patients vulnérables de solutions vitales.
La clé réside dans une approche plus proportionnée et pragmatique : simplifier les procédures, reconnaître les contraintes des essais cliniques dans les maladies rares et instaurer des voies spécifiques pour ces dispositifs uniques.
Car derrière chaque dispositif orphelin, il y a une histoire humaine : celle d’un patient qui n’a souvent aucune autre option thérapeutique.
Liens utiles
- Texte complet du règlement (UE) 2017/745 – Dispositifs médicaux (MDR)
- Texte complet du règlement (UE) 2017/746 – Diagnostics in vitro (IVDR)
- Rapport MedTech Europe 2024 – IVDR & MDR Survey Results
- Commission européenne – Medical devices sector
- EMA – Clinical trials for rare diseases
- Article Marquage CE des dispositifs médicaux : les délais explosifs qui menacent l’innovation en Europe